Снижение ASNS восстановило рост мозга у мышей с моделью синдрома Ангельмана
Новость опубликована 21.10.2026 ⦁ источник
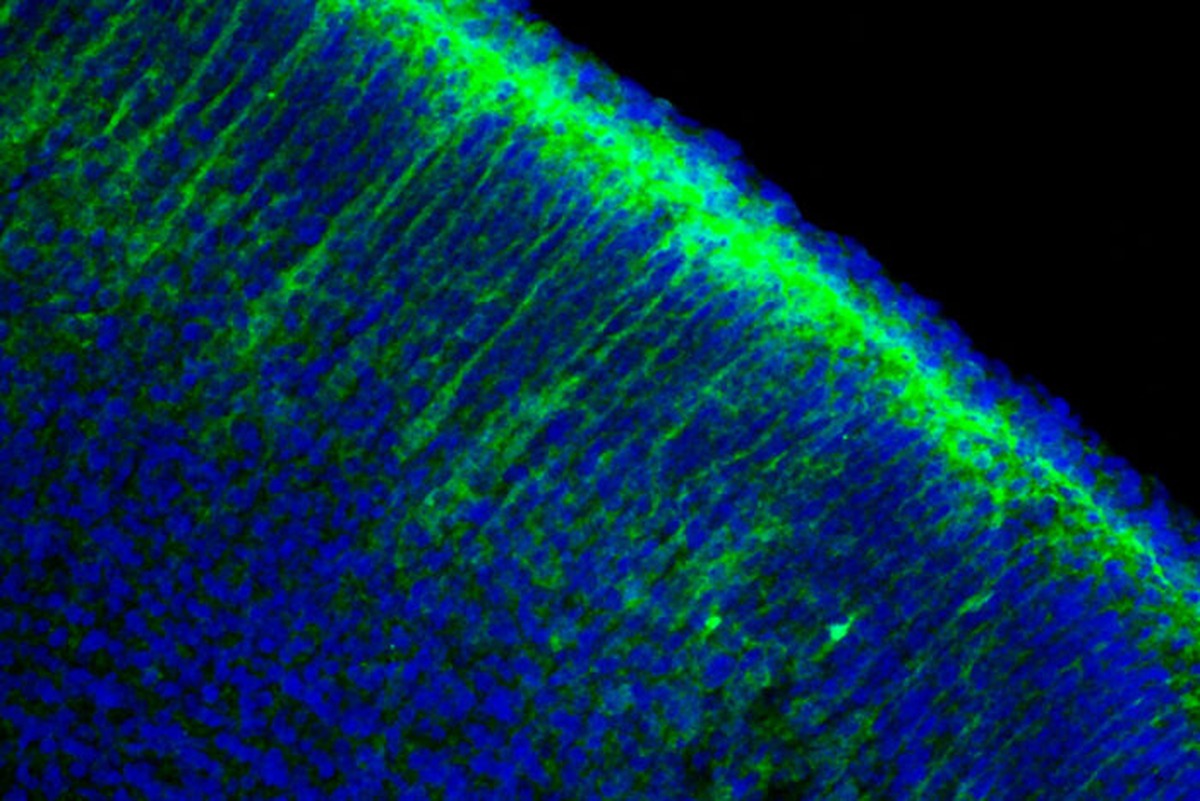
Исследователи связали потерю гена UBE3A при синдроме Ангельмана с накоплением аспарагинсинтетазы ASNS и хроническим клеточным стрессом. В работе, опубликованной 21 октября в Nature, генетическое снижение ASNS почти до нормы улучшило рост мозга и часть поведенческих нарушений у мышей. Это доклинический результат: готового лечения для людей авторы не испытывали.
UBE3A кодирует фермент, который помечает ненужные белки для разрушения. Команда показала, что одна из его прямых мишеней — ASNS: без UBE3A фермент хуже убиквитинировался и накапливался в мозге мышей. Повышенный ASNS обнаружили также в двух линиях нейронов, полученных из клеток пациентов. Так исследователи связали известную генетическую причину синдрома с конкретным нарушением утилизации белка.
Избыток ASNS включал интегрированный стресс-ответ через киназу HRI и фосфорилирование eIF2α, хотя обычных признаков голодания по аминокислотам не было. Скорость синтеза новых белков в мозге мышей с моделью синдрома оказалась в четыре-пять раз ниже контрольной. У животных с одной отключённой копией Asns уровень фермента вернулся почти к норме, эффективность работы полисом восстановилась примерно с 73% до 95% от контроля, а дефицит массы мозга заметно сократился.
Коррекция ASNS улучшила набор веса, часть показателей поведения и аномально высокую плотность нейронов в коре. Но она не устранила все нарушения: общая двигательная активность оставалась сниженной, а результаты теста на вращающемся стержне и показатели сна не улучшились. Значит, ASNS объясняет важную часть последствий потери UBE3A, но не весь синдром.
Работа указывает на ASNS, HRI и стресс-ответ как возможные мишени будущей терапии. Однако полностью подавлять ASNS нельзя: врождённая недостаточность этого фермента сама вызывает тяжёлое нарушение развития мозга. Авторам ещё предстоит выяснить, запускает ли стресс избыток аспарагина или другая функция ASNS, и в какой период развития такое вмешательство может быть безопасным.
Биология и медицина синдром Ангельмана, UBE3A, аспарагинсинтетаза (ASNS), интегрированный стресс-ответ, HRI, Вашингтонский университет в Сент-Луисе, Джейсон И

